En bref
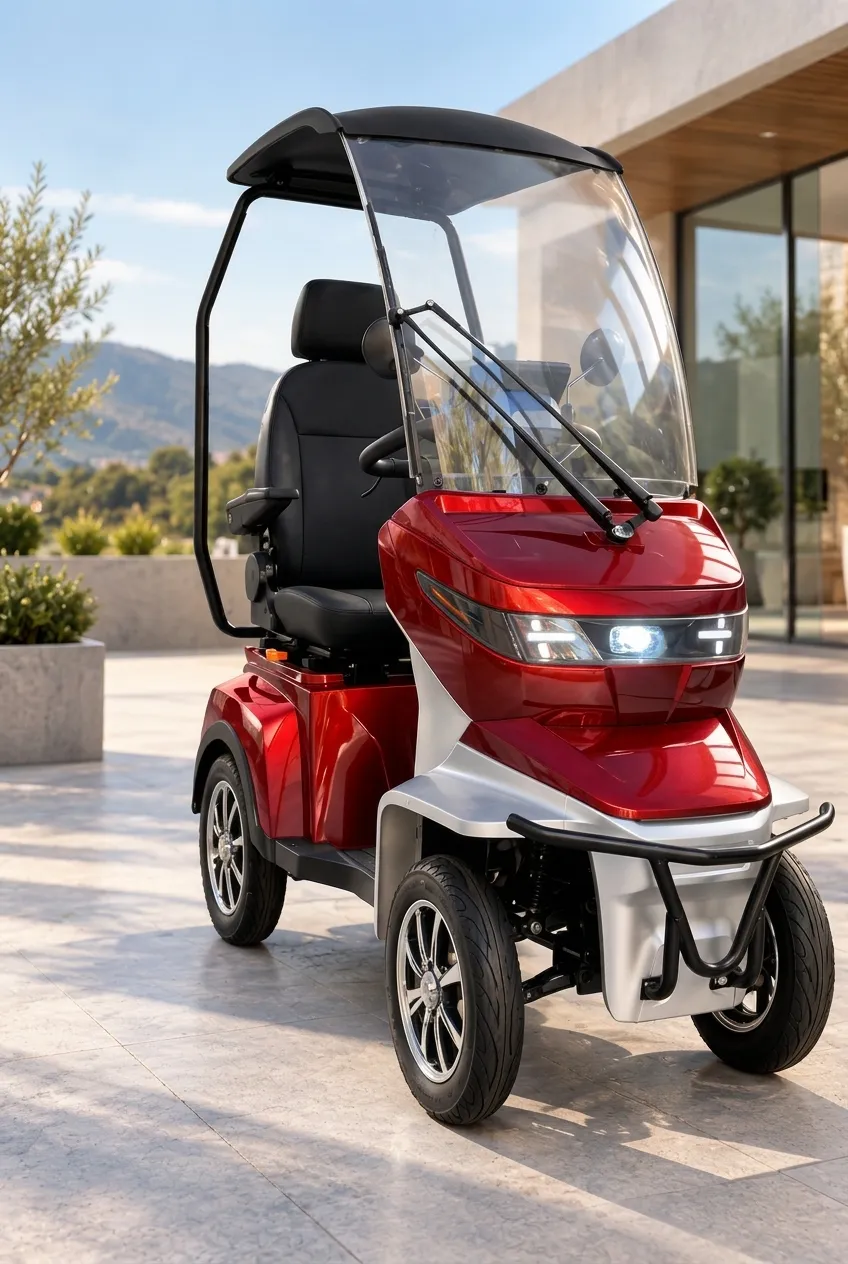
Un dispositif médical MDR est un produit destiné par le fabricant à une finalité médicale (par exemple compenser un handicap) et mis sur le marché de l'UE conformément au Règlement (UE) 2017/745, avec marquage CE et documentation technique.
Le Règlement (UE) 2017/745
Le MDR (Medical Device Regulation) encadre les dispositifs médicaux dans l'Union européenne. Il est applicable depuis le 26 mai 2021 et a remplacé la Directive 93/42/CEE et la Directive 90/385/CEE.
Que signifie « destination d'usage »
C'est le fabricant qui définit la destination d'usage du produit. Si elle relève des finalités médicales prévues par le Règlement, dont la compensation d'un handicap, le produit est un dispositif médical et doit en respecter les exigences.
Classes de risque
Les dispositifs sont répartis en classes (I, IIa, IIb, III) selon le risque, conformément aux règles de l'Annexe VIII. La classe détermine la procédure d'évaluation de la conformité.
Principales obligations du fabricant
- Documentation technique et évaluation clinique
- Système de management de la qualité
- Déclaration de conformité UE et marquage CE
- Identification UDI et enregistrement dans EUDAMED selon le calendrier prévu
- Surveillance après commercialisation
Pourquoi cela intéresse l'acheteur
Le statut de dispositif médical peut être pertinent, par exemple, pour certains avantages fiscaux. Il convient toutefois de toujours le vérifier sur la documentation officielle de chaque produit.